残留溶剂在浸提与萃取工艺中的风险识别与来源分析
浸提与萃取过程中残留溶剂的控制核心在于对原料基质中结合态溶剂的释放机制及溶剂在物料表面的吸附行为的精准把控。在实际工业场景中,溶剂残留主要源于前处理阶段的清洗工序、提取过程中的添加溶剂以及干燥阶段的残留挥发。不同极性溶剂与植物细胞壁、蛋白质或脂质大分子的相互作用力差异,直接决定了后续去除的难度。例如,极性溶剂如甲醇、乙醇易通过氢键与生物大分子结合,而非极性溶剂如己烷则更多通过范德华力吸附于疏水性组分表面,这种微观层面的结合状态使得常规物理去除手段难以达到理想效果。
工艺参数的设定需严格遵循溶剂物理化学性质与物料特性的匹配原则。温度、压力、时间及流体动力学条件共同构成了溶剂脱除的热力学与动力学环境。高温有助于打破溶剂与基质间的分子间作用力,但过高的温度可能导致热敏性活性成分降解或发生美拉德反应,进而包裹溶剂分子,形成“隐藏”残留。此外,物料粒径、孔隙率及含水率会显著影响溶剂的扩散系数,细粉状物料因比表面积大,溶剂捕获能力强,往往需要更长的脱附时间或更复杂的多级干燥流程才能满足残留限度要求。
过程控制策略与关键设备参数的优化逻辑
在线过程分析技术(PAT)的应用为残留溶剂的实时监控提供了数据支撑,通过近红外光谱(NIRS)或拉曼光谱技术,可实时监测提取液或干燥物料中的溶剂含量变化,从而动态调整进料速率或加热功率。在连续萃取系统中,多级逆流萃取结合动态真空脱溶技术,能有效降低溶剂分压,促进溶剂从液相向气相的转移。设备设计方面,刮板式薄膜蒸发器或旋转闪蒸干燥机的内部结构优化,能够强化气液界面更新,提高传热传质效率,减少溶剂在物料表面的滞留时间。
关键工艺参数(CPP)的确立需基于质量源于设计(QbD)理念进行实验设计(DoE)。通过对溶剂浓度、干燥温度、真空度、风速等变量进行多因素回归分析,确定最佳操作窗口。例如,在减压干燥过程中,真空度每提升10 kPa,水的蒸发潜热需求降低,但需平衡设备能耗与溶剂挥发速率。同时,引入惰性气体吹扫或蒸汽汽提技术,可降低溶剂在气相中的分压,打破气液平衡,加速残留溶剂的解吸。这些工程手段的结合,使得残留溶剂的控制从被动的终点检测转向主动的过程干预,显著提升了工艺的稳健性。
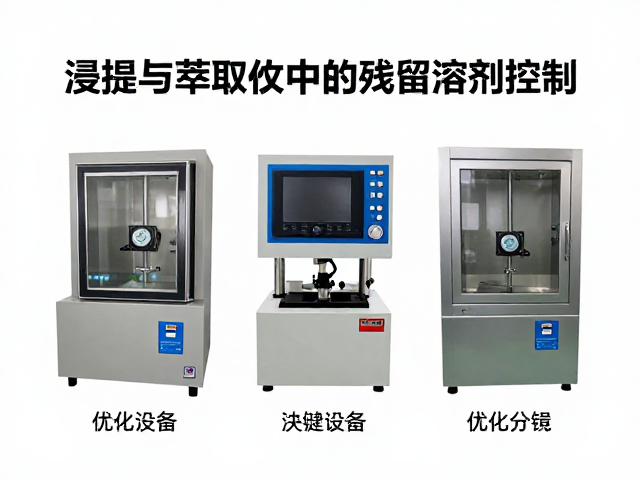
分析方法的选择与合规性检测体系的构建
气相色谱法(GC)结合火焰离子化检测器(FID)或质谱检测器(MS)是测定残留溶剂的金标准,其高分离效能能有效应对复杂基质中多种溶剂的同时测定。样品前处理技术的选择直接影响检测结果的准确性,顶空进样(HS-GC)技术通过建立气液平衡,避免了复杂基质对色谱柱的污染,特别适用于挥发性有机化合物的检测。对于低挥发性或热不稳定性溶剂,可采用溶剂萃取后进样的方式,但需严格控制萃取溶剂的纯度,防止引入额外干扰峰。
分析方法验证需涵盖专属性、线性范围、准确度、精密度、检测限(LOD)与定量限(LOQ)等关键指标。根据ICH Q3C指南,不同类别溶剂(如第一类、第二类、第三类)的限度要求差异巨大,第一类溶剂因具有致癌性或强毒性,其限度通常控制在ppm级别,对仪器的灵敏度提出极高要求。实验室需建立严密的标准操作规程(SOP),确保样品制备、仪器校准、数据积分及结果计算的全流程可追溯。定期使用加标回收实验评估方法的准确度,并通过平行样品的相对标准偏差(RSD)监控方法的精密度,确保检测结果的真实可靠。
全流程风险评估与持续改进机制的实施
建立基于风险思维的质量管理体系是控制残留溶剂的根本保障。在工艺开发阶段,需识别潜在的风险点,如溶剂切换时的交叉污染、设备死角处的溶剂积聚、以及包装材料对溶剂的吸附与解析。通过失效模式与影响分析(FMEA)工具,量化各风险因素的发生频率、严重程度及可探测度,确定关键控制点(CCP)。例如,对于高活性药物原料的生产,需对生产设备进行严密的清洁验证,证明清洁程序能有效去除残留溶剂,防止不同批次间的交叉污染。
持续改进依赖于对历史数据的深度挖掘与趋势分析。利用统计过程控制(SPC)图表监控残留溶剂检测数据的长期变化,识别异常趋势或周期性波动。当检测到残留溶剂含量接近控制限但未超标时,应启动偏差调查程序,分析根本原因,如检查干燥设备加热元件效率、评估原料含水率波动或优化溶剂回收系统的运行参数。通过实施纠正与预防措施(CAPA),不断优化工艺参数,提升过程能力指数(Cpk),确保生产过程始终处于受控状态,实现质量与效率的双重提升。